Slide-seq 원리: 위치 바코드 비드로 조직의 RNA 발현 지도를 만드는 방법
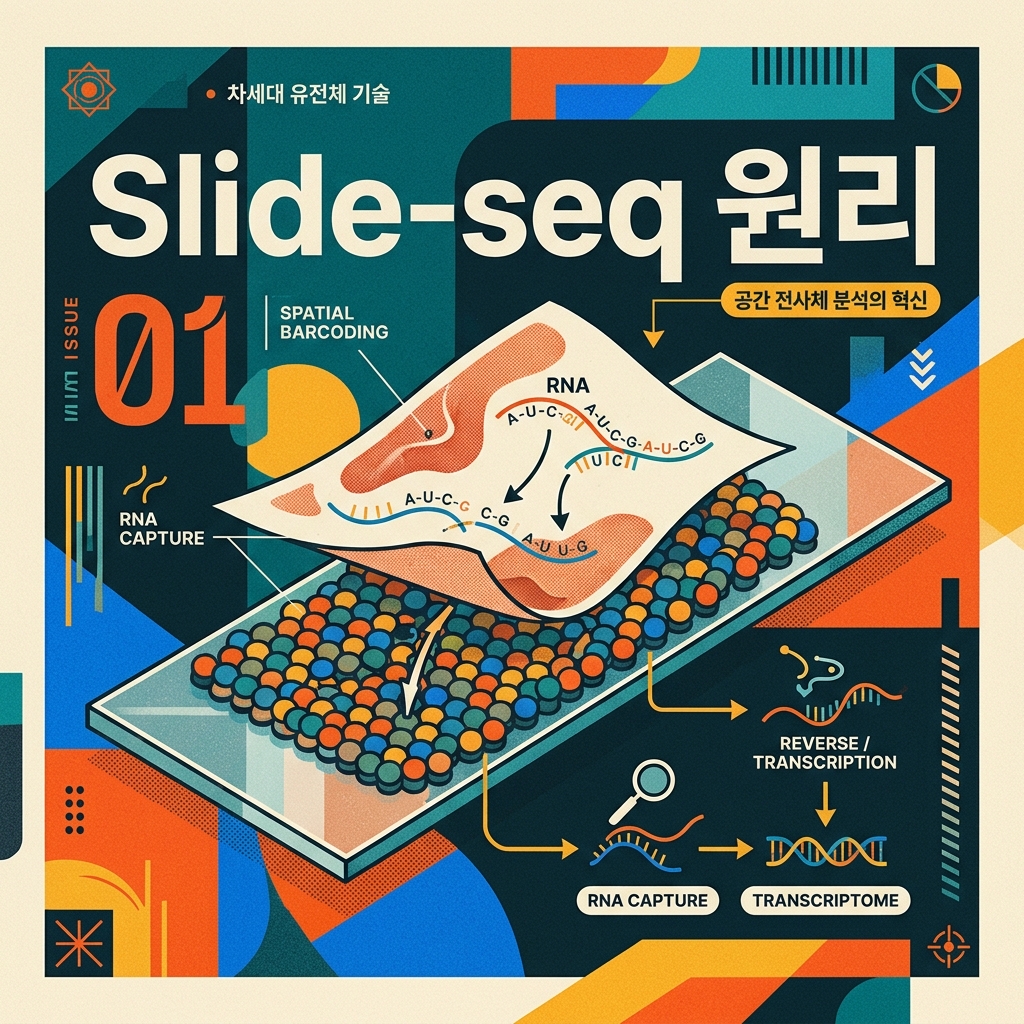
조직에서 RNA를 추출하면 유전자 발현량은 분석할 수 있지만 원래 위치 정보는 사라질 수 있습니다. Slide-seq는 위치가 기록된 미세 비드로 RNA를 포획하고 시퀀싱해 유전자 발현 지도를 만드는 기술입니다. Slide-seqV2의 민감도 개선과 결과 해석 시 주의점을 함께 알아봅니다.
1. 조직의 위치 정보가 유전자 발현 분석에 중요한 이유
조직은 여러 종류의 세포가 일정한 공간적 구조를 이루며 구성됩니다.
예를 들어 뇌 조직에는 신경세포와 성상세포, 희소돌기아교세포 등 서로 다른 기능을 가진 세포가 존재합니다.
이러한 세포는 단순히 섞여 있는 것이 아니라 특정 영역에 분포하며 주변 세포와 상호작용합니다.
일반적인 RNA-seq은 조직에서 RNA를 추출해 유전자 발현을 분석합니다.
그러나 RNA 추출 과정에서는 개별 RNA가 원래 어느 위치에 존재했는지 알기 어려워집니다.
단일세포 RNA-seq(scRNA-seq)은 세포별 발현 특성을 분석할 수 있지만, 일반적으로 조직을 세포 단위로 분리해야 합니다.
따라서 세포가 원래 조직의 어느 위치에 존재했는지에 관한 정보가 소실될 수 있습니다.
Slide-seq는 RNA의 염기서열 정보와 조직 내 위치를 연결해 이러한 제한을 보완합니다.
2. Slide-seq는 어떤 기술일까?
Slide-seq는 DNA 바코드가 부착된 미세 비드를 이용하는 공간 전사체 분석 기술입니다.
2019년 Rodriques와 연구진은 Science에 Slide-seq의 원리와 활용 결과를 발표했습니다.
연구진은 지름 약 10μm의 미세 비드를 표면에 조밀하게 배열했습니다.
각 비드에는 위치를 구별할 수 있는 DNA 바코드가 부착돼 있습니다.
비드의 위치를 먼저 기록한 다음 조직 절편에서 방출된 RNA를 비드에 포획합니다.
이후 RNA를 역전사하고 시퀀싱하면 특정 유전자에서 유래한 RNA가 어느 비드에 포획됐는지 확인할 수 있습니다.
비드의 위치가 이미 알려져 있으므로 RNA의 공간적 분포를 재구성할 수 있습니다.
원천 연구에서는 약 10μm의 공간 해상도로 조직의 유전자 발현을 분석할 수 있음을 제시했습니다. <Cite refs={[“turn925515search0″,”turn925515search1”]}/>
3. DNA 바코드 비드는 어떤 역할을 할까?
Slide-seq에서 미세 비드는 RNA를 포획하는 동시에 위치 정보를 제공하는 역할을 합니다.
각 비드의 표면에는 RNA를 포획하기 위한 DNA oligonucleotide가 부착돼 있습니다.
대표적인 구성 요소는 다음과 같습니다.
- Spatial Barcode: RNA가 포획된 비드를 식별하는 서열
- UMI: 개별 RNA 유래 분자를 구별하는 데 사용하는 서열
- Poly(dT): Poly(A) tail을 가진 RNA를 포획하는 서열
Spatial Barcode는 비드의 주소와 같은 역할을 합니다.
예를 들어 비드 A에는 ACGT..., 비드 B에는 TGCA...와 같이 서로 다른 바코드가 부여될 수 있습니다.
RNA가 비드 A에 포획되면 이후 생성된 cDNA에도 비드 A를 식별할 수 있는 정보가 포함됩니다.
따라서 시퀀싱 결과에서 해당 RNA가 비드 A에 포획됐다는 사실을 확인할 수 있습니다.
다만 바코드 자체가 공간 좌표를 의미하는 것은 아닙니다.
바코드와 실제 비드 위치를 연결하는 별도의 위치 기록 과정이 필요합니다.
4. Puck은 무엇을 의미할까?
Slide-seq에서는 미세 비드가 조밀하게 배열된 표면을 Puck이라고 부릅니다.
2019년 원천 연구에서는 고무 코팅된 유리 커버슬립 위에 DNA 바코드 비드를 단층으로 배열했습니다.
각 비드는 서로 다른 DNA 바코드를 가지고 있습니다.
그러나 비드를 무작위로 배열했기 때문에 바코드만으로 위치를 알 수는 없습니다.
따라서 조직을 올리기 전에 각 비드의 바코드와 좌표를 연결해야 합니다.
이 과정을 Puck Decoding이라고 합니다.
Puck Decoding이 완료되면 다음과 같은 정보를 확보할 수 있습니다.
| 비드 | 위치 좌표 | DNA 바코드 |
|---|---|---|
| Bead A | X=120, Y=85 | Barcode A |
| Bead B | X=130, Y=85 | Barcode B |
| Bead C | X=140, Y=85 | Barcode C |
이 표는 원리를 설명하기 위한 가상 사례입니다.
실제 실험에서는 많은 비드의 위치와 바코드를 영상 기반으로 기록합니다.
5. 비드의 위치는 어떻게 확인할까?
Slide-seq에서는 각 비드의 DNA 바코드를 현미경 영상 기반 시퀀싱으로 판독할 수 있습니다.
2019년 원천 연구에서는 SOLiD Sequencing by Ligation 방식으로 비드의 바코드를 확인했습니다.
이 과정에서는 반복적인 형광 반응과 영상 촬영을 통해 바코드 정보를 읽습니다.
이후 판독된 바코드를 각 비드의 공간 좌표와 연결합니다.
예를 들어 특정 바코드가 Puck의 왼쪽 위에 있는 비드에서 관찰됐다면 해당 바코드의 위치를 기록할 수 있습니다.
이렇게 만든 바코드-좌표 대응표는 이후 RNA 시퀀싱 결과를 공간적으로 배치하는 데 사용됩니다.
따라서 Puck Decoding의 정확성은 Slide-seq 분석의 중요한 품질관리 요소입니다.
바코드가 잘못 판독되거나 비드 위치가 잘못 연결되면 RNA 발현 위치도 부정확하게 표시될 수 있습니다.
6. 조직에서 RNA를 비드로 옮기는 과정
Puck Decoding이 완료되면 조직 절편을 비드 표면에 올립니다.
2019년 원천 연구에서는 신선 동결 조직을 약 10μm 두께로 절편화해 사용했습니다.
조직을 비드 표면에 접촉시킨 뒤 RNA가 방출되도록 처리합니다.
방출된 RNA는 비드에 부착된 Poly(dT) 서열에 결합할 수 있습니다.
이 과정에서 RNA는 원래 조직 위치와 가까운 비드에 포획될 가능성이 있습니다.
그러나 RNA가 반드시 원래 세포 바로 아래의 비드에만 포획되는 것은 아닙니다.
RNA가 방출되는 동안 확산될 수 있기 때문입니다.
따라서 Slide-seq의 공간 좌표는 RNA가 포획된 비드의 위치를 의미합니다.
원래 RNA 분자의 정확한 세포 내 좌표와는 차이가 있을 수 있습니다.
7. RNA 포획 이후에는 무엇을 분석할까?
RNA가 비드에 포획되면 역전사 반응을 통해 cDNA를 합성합니다.
이때 비드의 Spatial Barcode와 UMI 정보가 cDNA 라이브러리에 연결됩니다.
이후 라이브러리를 증폭하고 NGS로 시퀀싱합니다.
시퀀싱 결과에는 일반적으로 다음과 같은 정보가 포함됩니다.
① RNA가 유래한 유전자
② RNA를 포획한 비드의 Spatial Barcode
③ 원본 분자를 구별하는 데 활용할 UMI
이 정보를 이용하면 비드별 유전자 발현 행렬을 만들 수 있습니다.
예를 들어 특정 비드에서 Gene A의 RNA가 10개, Gene B의 RNA가 3개 검출됐다고 가정하겠습니다.
이러한 결과를 해당 비드의 위치에 표시하면 조직 내 유전자 발현 지도를 구성할 수 있습니다.
다만 UMI 수가 실제 RNA 분자 수와 완전히 일치하는 것은 아닙니다.
RNA 포획과 역전사 과정에서 일부 분자가 검출되지 않을 수 있기 때문입니다.
8. 10μm 해상도는 단일세포 분석을 의미할까?
Slide-seq는 약 10μm의 공간 해상도를 제공합니다.
이 수치는 개별 비드의 크기와 관련이 있습니다.
그러나 10μm 해상도가 모든 비드에서 정확히 한 개 세포의 RNA만 검출된다는 의미는 아닙니다.
세포의 크기는 종류에 따라 다릅니다.
작은 세포에서는 하나의 비드가 세포 전체에 가까운 영역을 포괄할 수 있습니다.
반면 큰 세포에서는 여러 비드가 하나의 세포에 해당하는 RNA를 포획할 수 있습니다.
또한 세포가 서로 밀집된 영역에서는 하나의 비드에 여러 세포에서 유래한 RNA가 포획될 수 있습니다.
따라서 Slide-seq는 단일세포 크기에 가까운 공간 해상도를 제공하지만, 모든 비드가 하나의 세포와 정확히 대응하는 기술은 아닙니다.
9. 2019년 원천 연구에서 확인한 결과
Rodriques와 연구진은 Slide-seq를 이용해 생쥐의 소뇌와 해마를 분석했습니다.
또한 외상성 뇌손상 모델에서 세포 종류별 유전자 발현 변화를 조사했습니다.
연구진은 약 10μm 해상도로 조직의 유전자 발현을 공간적으로 분석했습니다.
특히 단일세포 RNA-seq 자료와 결합해 비드별 세포 종류를 추정했습니다.
원천 연구에서는 다음과 같은 결과를 제시했습니다.
| 분석 항목 | 연구 내용 |
|---|---|
| 공간 해상도 | 약 10μm |
| 분석 조직 | 생쥐 소뇌와 해마 |
| 세포 종류 추정 | scRNA-seq 참조 자료와 결합 |
| 3차원 분석 | 연속 조직 절편의 공간 정보 결합 |
| 질환 모델 | 외상성 뇌손상 모델의 세포별 반응 분석 |
연구진은 해마의 여러 조직 절편을 분석해 세포 종류와 유전자 발현의 공간적 분포를 재구성했습니다.
이러한 결과는 Slide-seq가 단일 조직 절편뿐 아니라 여러 절편을 연결한 공간 분석에도 활용될 수 있음을 보여줍니다.
그러나 3차원 재구성의 정확도는 절편 간 위치 정합과 조직 변형의 영향을 받습니다. <Cite ref=”turn925515search0″/>
10. Slide-seq의 초기 제한은 RNA 검출 민감도
Slide-seq는 높은 공간 해상도를 제공했지만 초기 버전에서는 RNA 포획 효율이 제한적이었습니다.
RNA가 조직에서 방출된 뒤 비드에 포획되는 과정에서 일부 분자가 손실될 수 있습니다.
또한 역전사와 라이브러리 제작 과정에서도 검출 효율이 달라질 수 있습니다.
따라서 특정 비드에서 실제로 발현되는 유전자가 시퀀싱 결과에서는 검출되지 않을 수 있습니다.
이러한 현상은 Dropout이라고 부릅니다.
특히 발현량이 낮은 유전자는 Dropout의 영향을 크게 받을 수 있습니다.
따라서 초기 Slide-seq 결과에서는 개별 비드의 유전자 발현을 해석할 때 주의가 필요했습니다.
이러한 제한을 개선하기 위해 개발된 기술이 Slide-seqV2입니다.
11. Slide-seqV2는 무엇이 달라졌을까?
Slide-seqV2는 기존 Slide-seq의 RNA 검출 민감도를 개선한 기술입니다.
Stickels와 연구진은 2020년 12월 온라인으로 발표한 연구에서 Slide-seqV2를 소개했습니다.
이 논문은 2021년 Nature Biotechnology에 게재됐습니다.
연구진은 라이브러리 제작과 비드 합성, 비드 배열의 위치 판독 과정을 개선했습니다.
그 결과 기존 Slide-seq보다 약 10배 높은 RNA 검출 효율을 보고했습니다.
또한 단일세포 RNA-seq에서 얻는 RNA 검출 효율의 약 50% 수준에 도달했다고 설명했습니다.
이는 공간 해상도를 유지하면서 RNA 검출 민감도를 높였다는 의미입니다.
그러나 50%는 모든 RNA 분자의 절반을 정확하게 검출한다는 의미가 아니라, 해당 연구에서 비교한 단일세포 RNA-seq 데이터 대비 상대적인 검출 효율입니다.
따라서 모든 검체에서 동일한 검출 효율을 보장하는 수치로 해석해서는 안 됩니다. <Cite refs={[“turn925515search3″,”turn925515search4”]}/>
12. Slide-seq와 Slide-seqV2의 주요 차이
| 비교 항목 | Slide-seq | Slide-seqV2 |
|---|---|---|
| 대표 연구 | Rodriques et al., 2019 | Stickels et al., 2021 |
| 공간 해상도 | 약 10μm | 약 10μm |
| RNA 검출 효율 | 상대적으로 낮음 | 기존 대비 약 10배 향상 |
| 주요 개선 영역 | 비드 기반 공간 포획 기술 확립 | 라이브러리 제작·비드 합성·위치 판독 개선 |
| 대표 활용 | 뇌 조직의 세포 종류와 위치 분석 | 신경세포 돌기 RNA와 발달 조직 분석 |
Slide-seqV2의 중요한 특징은 공간 해상도를 크게 변경하지 않고 RNA 검출 민감도를 높였다는 점입니다.
따라서 초기 Slide-seq에서 검출하기 어려웠던 일부 저발현 RNA를 분석하는 데 도움이 될 수 있습니다.
그러나 모든 유전자의 검출 효율이 동일한 비율로 증가하는 것은 아닙니다.
RNA의 길이와 발현량, 조직 상태 등에 따라 검출 효율이 달라질 수 있습니다.
13. Slide-seqV2에서 신경세포 RNA를 분석한 이유
신경세포는 세포체뿐 아니라 축삭과 수상돌기 등 긴 돌기를 가지고 있습니다.
일부 RNA는 세포체에서 멀리 떨어진 수상돌기에도 존재할 수 있습니다.
이러한 RNA의 위치는 신경세포의 국소적인 단백질 합성과 관련된 연구에서 중요합니다.
Slide-seqV2 연구진은 생쥐 해마에서 수상돌기에 집중된 RNA를 분석했습니다.
또한 발달 중인 생쥐 대뇌피질에서 세포의 공간적 분포와 발달 관련 유전자 발현을 조사했습니다.
이러한 연구는 공간 전사체 분석이 단순히 세포 종류를 구분하는 데 그치지 않고 세포 내부의 RNA 분포를 이해하는 데도 활용될 수 있음을 보여줍니다.
다만 Slide-seqV2에서 특정 RNA가 수상돌기 영역에 많이 검출됐다고 해서 해당 RNA가 그 위치에서 반드시 번역된다고 확정할 수는 없습니다.
국소적인 단백질 합성을 확인하려면 별도의 기능적 검증이 필요합니다.
14. Slide-seq에서 세포 종류를 어떻게 추정할까?
Slide-seq는 비드별 유전자 발현 정보를 제공합니다.
그러나 비드 하나가 반드시 세포 하나에 대응하는 것은 아닙니다.
따라서 비드별 발현 정보를 이용해 세포 종류를 추정하는 계산 분석이 필요할 수 있습니다.
2019년 원천 연구에서는 NMFreg라는 분석 방법을 사용했습니다.
NMFreg는 단일세포 RNA-seq에서 얻은 세포 종류별 발현 특성을 참조해 Slide-seq 비드의 발현 패턴을 설명하는 방법입니다.
예를 들어 특정 비드에서 신경세포 관련 유전자들이 많이 검출됐다면 해당 비드가 신경세포와 관련된 영역에 위치할 가능성을 추정할 수 있습니다.
그러나 이러한 결과는 계산적 추정입니다.
비드에 여러 세포의 RNA가 섞여 있거나 참조 데이터에 없는 세포 종류가 존재하면 추정 결과가 부정확할 수 있습니다.
따라서 세포 종류 분석에서는 참조 데이터의 적합성과 비드별 RNA 검출 수를 함께 검토해야 합니다.
15. 가상의 Slide-seq 데이터 해석 사례
세 가지 비드에서 서로 다른 유전자의 RNA를 분석했다고 가정하겠습니다.
| 유전자 | 비드 A | 비드 B | 비드 C |
|---|---|---|---|
| Gene 1 | 25 | 3 | 2 |
| Gene 2 | 4 | 18 | 5 |
| Gene 3 | 2 | 6 | 21 |
| Gene 4 | 10 | 9 | 11 |
표의 숫자는 비드별 UMI 수를 가정한 값입니다.
이 결과에서는 비드 A에서 Gene 1이 상대적으로 많이 검출됩니다.
비드 B에서는 Gene 2가, 비드 C에서는 Gene 3이 상대적으로 많이 검출됩니다.
반면 Gene 4는 세 비드에서 비슷한 수준으로 나타납니다.
이러한 패턴은 조직 내 유전자 발현의 공간적 차이를 분석하는 데 도움이 될 수 있습니다.
그러나 특정 비드에서 Gene 1이 많이 검출됐다는 이유만으로 해당 비드가 특정 세포 종류에 해당한다고 확정할 수는 없습니다.
여러 유전자의 발현 조합과 참조 데이터, 주변 비드의 정보를 함께 분석해야 합니다.
이 표는 분석 원리를 설명하기 위한 가상 사례입니다.
16. Slide-seq에서 위양성 위치 정보가 발생하는 원인
Slide-seq는 비드의 위치와 RNA 시퀀싱 결과를 연결합니다.
그러나 이 과정에서 위치 정보가 부정확하게 표시될 수 있습니다.
비드 바코드 판독 오류
Puck Decoding 과정에서 비드의 바코드가 잘못 판독되면 RNA가 다른 위치에 배정될 수 있습니다.
RNA 확산
조직에서 방출된 RNA가 주변 비드로 이동하면 원래 위치와 다른 좌표에서 검출될 수 있습니다.
라이브러리 오염
검체 또는 라이브러리 사이의 오염이 발생하면 실제로 존재하지 않는 유전자 발현 신호가 나타날 수 있습니다.
시퀀싱 오류
Spatial Barcode 또는 UMI의 시퀀싱 오류가 발생하면 비드와 RNA 분자의 식별이 부정확해질 수 있습니다.
따라서 Slide-seq에서는 비드 위치 판독과 RNA 포획, 라이브러리 품질을 함께 관리해야 합니다.
17. Slide-seq에서 RNA가 검출되지 않는 이유
특정 비드에서 RNA가 검출되지 않았다고 해서 해당 위치의 세포가 RNA를 발현하지 않는다고 확정할 수는 없습니다.
RNA가 충분히 포획되지 않았을 수 있습니다.
또한 역전사 효율이 낮거나 라이브러리 제작 과정에서 일부 분자가 손실됐을 수 있습니다.
시퀀싱 깊이가 충분하지 않으면 저발현 유전자가 검출되지 않을 수도 있습니다.
특히 조직 절편의 두께와 상태에 따라 RNA 포획 효율이 달라질 수 있습니다.
따라서 음성 결과는 검체 품질과 비드별 UMI 수, 검출 유전자 수를 함께 고려해야 합니다.
또한 Slide-seqV2가 기존보다 높은 민감도를 제공하더라도 모든 RNA를 빠짐없이 검출하는 것은 아닙니다.
18. Slide-seq와 MERFISH·seqFISH+의 차이
Slide-seq와 MERFISH, seqFISH+는 모두 공간 전사체 분석 기술입니다.
그러나 RNA를 검출하는 방식에 차이가 있습니다.
| 비교 항목 | Slide-seq | MERFISH | seqFISH+ |
|---|---|---|---|
| 핵심 원리 | 위치 바코드 비드와 NGS | 오류 교정 형광 바코드 | 반복 혼성화와 Pseudocolor |
| RNA 분석 방식 | RNA 포획 후 시퀀싱 | 조직 내 형광 영상 | 조직 내 형광 영상 |
| 유전자 선택 | 사전 유전자별 probe 패널 불필요 | 사전 probe 패널 필요 | 사전 probe 패널 필요 |
| 공간 정보 | 비드 좌표 기반 | RNA 점의 영상 좌표 기반 | RNA 점의 영상 좌표 기반 |
| 대표 해상도 | 약 10μm | 구현 방식에 따라 다름 | 구현 방식에 따라 다름 |
| 주요 제한 | RNA 확산과 포획 효율 | 바코드 오류와 영상 분석 | 신호 중첩과 영상 정합 |
Slide-seq는 유전자별 형광 probe를 미리 설계하지 않고 RNA를 포획해 시퀀싱할 수 있습니다.
따라서 사전에 선택한 유전자 패널에 제한되지 않는 분석이 가능합니다.
그러나 실제 검출 가능한 유전자 수는 RNA 포획 효율과 시퀀싱 깊이에 영향을 받습니다.
반면 MERFISH와 seqFISH+는 미리 선택한 RNA를 조직 내부에서 직접 영상으로 관찰할 수 있다는 특징이 있습니다.
19. Slide-seq의 분자진단적 활용 가능성
Slide-seq는 조직의 공간적 구조와 유전자 발현을 연결할 수 있습니다.
따라서 종양 조직에서 암세포와 면역세포, 기질세포의 발현 특성을 연구하는 데 활용할 수 있습니다.
또한 정상 조직과 질환 조직 사이에서 세포 집단의 공간적 분포가 어떻게 달라지는지 분석할 수 있습니다.
이러한 정보는 질환 관련 바이오마커를 탐색하는 데 도움이 됩니다.
그러나 Slide-seq에서 특정 발현 패턴이 관찰됐다는 사실만으로 질환을 확정할 수는 없습니다.
임상 검사로 활용하려면 검체 처리와 RNA 포획 효율, 비드 위치 판독, 시퀀싱 및 판정 기준에 대한 검증이 필요합니다.
따라서 Slide-seq는 현재 일반적인 확진 검사보다 공간 전사체 연구와 바이오마커 탐색에 활용되는 기술로 이해하는 것이 적절합니다.
20. Slide-seq의 분석적 가치와 한계
Slide-seq는 DNA 바코드가 부착된 미세 비드를 이용해 조직의 RNA 발현을 공간적으로 분석하는 기술입니다.
2019년 원천 연구에서는 약 10μm 해상도로 생쥐 뇌 조직의 유전자 발현을 분석했습니다.
또한 단일세포 RNA-seq 자료와 결합해 조직 내 세포 종류의 분포를 추정했습니다.
이후 Slide-seqV2에서는 라이브러리 제작과 비드 합성, 위치 판독 과정을 개선해 RNA 검출 효율을 약 10배 높였습니다.
이러한 특징은 조직의 세포 구성과 발현 특성을 함께 분석하는 데 도움이 됩니다.
그러나 Slide-seq는 RNA 확산과 포획 효율, 비드 위치 판독, 시퀀싱 깊이의 영향을 받습니다.
또한 비드 하나가 반드시 세포 하나에 대응하는 것은 아닙니다.
따라서 결과를 해석할 때는 비드별 RNA 검출 수와 참조 데이터, 공간적 위치 정보를 함께 고려해야 합니다.
Slide-seq의 핵심적인 가치는 위치가 기록된 미세 비드와 NGS를 결합해 조직 전체의 유전자 발현을 공간적으로 재구성할 수 있다는 점입니다.
이는 유전자 발현과 조직 내 세포 위치를 연결하는 데 중요한 정보를 제공하지만, 특정 발현 패턴만으로 질환의 원인을 확정하는 기술과는 구별해야 합니다.
참고문헌
1. Rodriques SG, Stickels RR, Goeva A, et al. (2019).
Slide-seq: A Scalable Technology for Measuring Genome-Wide Expression at High Spatial Resolution.
Science, 363(6434), 1463–1467.
DOI: https://doi.org/10.1126/science.aaw1219
약 10μm 공간 해상도의 비드 기반 RNA 포획 기술을 제시하고 생쥐 뇌 조직과 외상성 뇌손상 모델에서 활용한 원천 연구입니다.
2. Stickels RR, Murray E, Kumar P, et al. (2021).
Highly sensitive spatial transcriptomics at near-cellular resolution with Slide-seqV2.
Nature Biotechnology, 39, 313–319.
DOI: https://doi.org/10.1038/s41587-020-0739-1
Slide-seqV2의 RNA 검출 민감도 개선과 신경세포 수상돌기 RNA, 발달 중인 대뇌피질 분석 결과를 보고한 연구입니다.
3. Rodriques SG, et al. (2019). 원천 연구 공개 전문.
PubMed Central: https://pmc.ncbi.nlm.nih.gov/articles/PMC6927209/
비드 배열과 Puck Decoding, RNA 포획, NMFreg 기반 세포 종류 추정 방법을 상세하게 확인할 수 있습니다.
4. Stickels RR, et al. (2021). Slide-seqV2 연구 공개 전문.
PubMed Central: https://pmc.ncbi.nlm.nih.gov/articles/PMC8606189/
Slide-seqV2의 라이브러리 제작 개선과 RNA 검출 효율, 공간적 유전자 발현 분석 결과를 확인할 수 있습니다.
※ 본 글은 공개된 학술논문을 바탕으로 Slide-seq와 Slide-seqV2의 원리 및 연구 활용을 설명한 교육용 콘텐츠입니다. 원천 연구에서 보고된 공간 해상도와 검출 효율은 해당 실험 조건에 관한 결과이며, 모든 검체에서 동일한 성능이 보장되는 것은 아닙니다.


댓글 0
첫 댓글을 남겨보세요.