Fragmentomics를 활용한 cfDNA 암 진단 원리
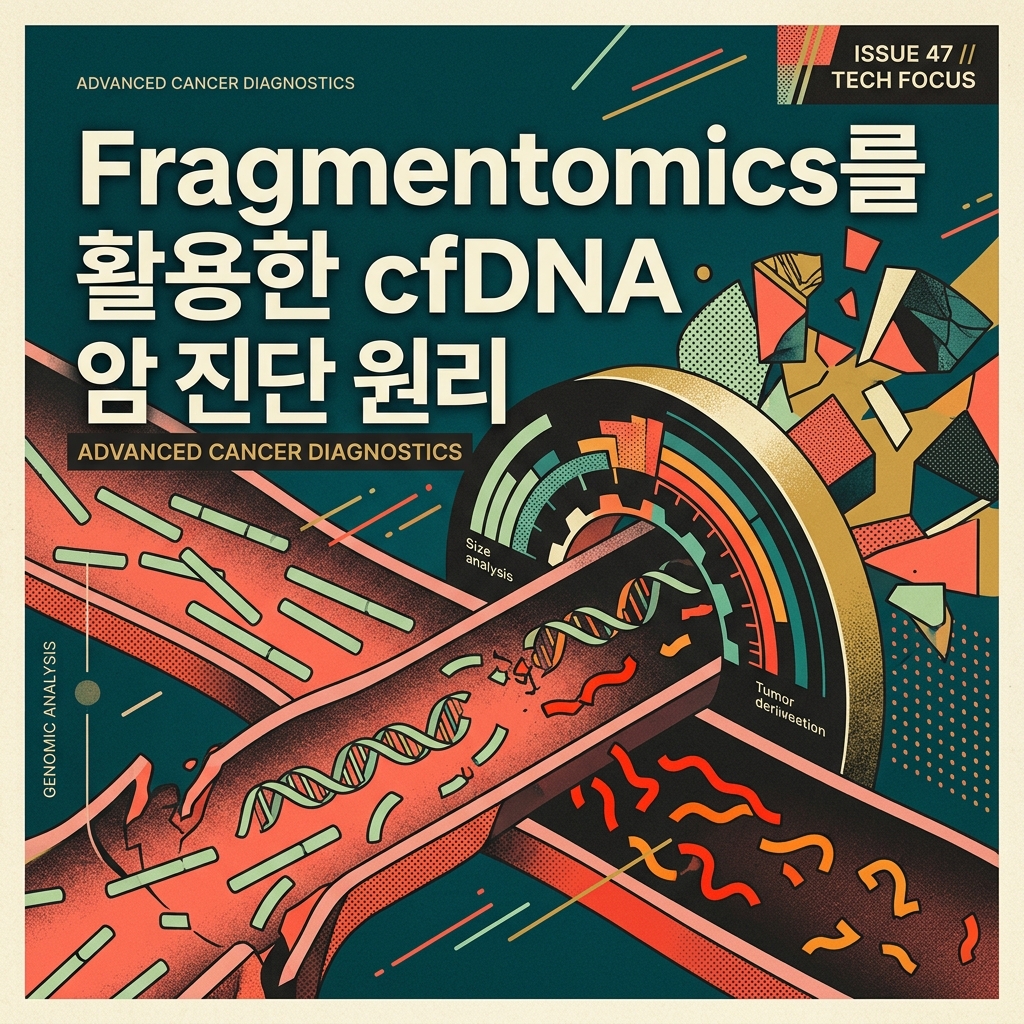
혈액 속 cfDNA는 무작위로 잘린 DNA 조각만을 의미하지 않습니다. Fragmentomics는 cfDNA의 길이와 절단 위치, 말단 염기서열 등 fragmentation pattern을 분석해 세포의 기원과 질환 관련 신호를 찾는 액체생검 연구 분야입니다.
cfDNA에서는 염기서열만 중요한 것이 아니다
Cell-free DNA(cfDNA)는 혈장과 같은 체액에서 발견되는 세포 밖 DNA입니다.
암 액체생검에서는 cfDNA 가운데 종양과 관련된 DNA fraction을 분석하기 위해 mutation, copy-number alteration과 methylation 등을 조사할 수 있습니다.
하지만 cfDNA molecule에는 염기서열 이외의 정보도 남아 있습니다.
DNA fragment가 얼마나 긴지,
어느 genomic position에서 시작하고 끝나는지,
어떤 nucleotide motif를 가진 위치에서 절단됐는지,
어떤 genomic region에서 fragment가 많이 또는 적게 나타나는지 등을 분석할 수 있습니다.
이러한 DNA fragmentation 자체의 특징을 체계적으로 분석하는 접근을 fragmentomics라고 합니다.
cfDNA는 왜 조각난 상태로 존재할까?
혈액에서 발견되는 cfDNA는 세포에서 방출되는 과정과 extracellular environment에서 처리되는 과정 등을 거치며 fragment 형태로 존재합니다.
Cell death와 관련된 nuclease activity는 cfDNA fragmentation에 중요한 영향을 줄 수 있습니다.
그러나 모든 DNA 위치가 동일한 확률로 절단되는 것은 아닙니다.
DNA가 chromatin에서 어떻게 포장되어 있었는지에 따라 nuclease accessibility가 달라질 수 있기 때문입니다.
따라서 최종적으로 혈액에서 관찰되는 cfDNA fragment는 단순한 random degradation product 이상의 정보를 포함할 수 있습니다.
Nucleosome이 Fragmentation과 연결되는 이유
세포핵 안의 DNA는 그대로 풀려 있는 것이 아니라 histone protein을 중심으로 감겨 있습니다.
이 DNA-protein complex의 기본 단위를 nucleosome이라고 합니다.
Nucleosome core 주변에 감긴 DNA는 주변 linker DNA와 물리적 환경이 다릅니다.
DNA fragmentation 과정에서 nuclease가 접근하기 쉬운 영역과 상대적으로 보호되는 영역이 달라질 수 있습니다.
그 결과 circulating cfDNA의 fragment length에는 nucleosomal organization의 흔적이 나타날 수 있습니다.
혈장 cfDNA에서 약 167 bp 부근의 fragment가 흔히 관찰되는 것도 nucleosome-associated fragmentation과 관련해 설명됩니다.
다만 cfDNA가 모두 정확히 동일한 길이로 존재하는 것은 아닙니다.
다양한 크기의 fragment population이 함께 존재합니다.
167 bp라는 숫자는 무엇을 의미할까?
Nucleosome core에는 약 147 bp 정도의 DNA가 감겨 있습니다.
여기에 linker-associated DNA가 일부 남으면 혈장 cfDNA에서 약 167 bp 부근의 fragment population이 나타날 수 있습니다.
따라서 cfDNA electrophoresis나 sequencing fragment-size distribution에서는 nucleosome 단위와 관련된 periodic pattern이 관찰될 수 있습니다.
하지만
cfDNA = 모두 167 bp
라고 이해하면 잘못입니다.
더 짧은 fragment와 더 긴 fragment도 존재하며 sample preparation과 sequencing method에 따라 관찰되는 distribution이 달라질 수 있습니다.
Fragmentomics에서는 오히려 이러한 전체적인 size distribution의 차이를 분석 정보로 이용합니다.
ctDNA는 cfDNA와 같은 말이 아니다
Fragmentomics를 이해하려면 cfDNA와 ctDNA를 구분해야 합니다.
cfDNA는 혈액 등에서 발견되는 전체 cell-free DNA population을 의미합니다.
ctDNA는 그중 종양 세포와 관련된 circulating tumor DNA fraction을 의미합니다.
따라서
ctDNA ⊂ cfDNA
관계로 이해할 수 있습니다.
암 환자의 혈장에서도 대부분의 cfDNA가 반드시 종양에서 유래하는 것은 아닙니다.
특히 초기 암이나 tumor burden이 낮은 상황에서는 tumor-derived fraction이 매우 낮을 수 있습니다.
Fragmentomics는 이러한 낮은 tumor signal을 DNA sequence mutation 하나에만 의존하지 않고 fragmentation pattern의 차이에서 찾으려는 접근으로 연구됩니다.
Tumor-Derived DNA는 더 짧을까?
여러 연구에서 tumor-derived cfDNA가 non-tumor cfDNA와 다른 fragment-size distribution을 보일 수 있다는 사실이 관찰되어 왔습니다.
일부 상황에서는 ctDNA-enriched fragment가 상대적으로 짧은 size range에 더 많이 존재할 수 있습니다.
이를 이용해 특정 길이의 fragment를 선택하거나 size profile 자체를 feature로 사용할 수 있습니다.
하지만
짧은 cfDNA = 모두 암 DNA
라고 판단해서는 안 됩니다.
Fragment length는 여러 biological·technical factor의 영향을 받습니다.
따라서 size는 tumor origin을 추정하는 하나의 probabilistic feature이지 개별 fragment의 출처를 확정하는 절대적인 표지는 아닙니다.
Fragment Size Profile을 어떻게 분석할까?
Sequencing library에서 각 cfDNA fragment의 양쪽 끝을 확인하면 fragment length를 계산할 수 있습니다.
수많은 molecule의 길이를 모으면 size distribution을 만들 수 있습니다.
예를 들어 특정 sample에서
짧은 fragment의 비율,
mononucleosomal size 부근의 fragment,
더 긴 fragment의 비율,
주기적인 size pattern
등을 분석할 수 있습니다.
암 환자군과 대조군 사이에서 이러한 distribution이 반복적으로 다르게 나타나는지 조사할 수 있습니다.
따라서 fragmentomics에서는 개별 DNA molecule 하나보다 수많은 fragment에서 나타나는 population-level pattern이 중요한 경우가 많습니다.
Fragmentation Pattern은 길이만 의미하지 않는다
Fragmentomics를 단순히 ‘DNA 길이 검사’로 이해하면 기술의 중요한 부분을 놓치게 됩니다.
분석할 수 있는 특징에는 다양한 요소가 있습니다.
Fragment Length
Fragment End Position
End Motif
Nucleosome Footprint
Regional Fragmentation Pattern
Fragment Orientation
등입니다.
여러 feature를 결합하면 단순한 size analysis보다 더 많은 biological information을 얻을 가능성이 있습니다.
Fragment End Position에는 어떤 정보가 있을까?
cfDNA fragment에는 시작점과 끝점이 있습니다.
Genome에 sequencing read를 mapping하면 각 fragment가 어느 genomic coordinate에서 시작하고 끝나는지 알 수 있습니다.
만약 DNA cleavage가 완전히 무작위라면 fragment endpoint 역시 특별한 pattern 없이 나타날 것으로 예상할 수 있습니다.
하지만 chromatin structure와 nuclease preference가 영향을 주면 특정 genomic position에서 fragment end가 상대적으로 자주 나타날 수 있습니다.
이러한 preferred end position을 분석해 tissue 또는 disease-associated fragmentation signature를 연구할 수 있습니다.
End Motif란 무엇일까?
cfDNA fragment의 말단에 위치한 짧은 nucleotide sequence를 분석하는 방법도 있습니다.
예를 들어 fragment의 5′ end에 어떤 4-mer sequence가 자주 나타나는지 조사할 수 있습니다.
Nuclease마다 sequence context에 따른 cleavage preference가 존재할 수 있기 때문에 end-motif distribution은 cfDNA 생성과 처리 과정의 정보를 반영할 가능성이 있습니다.
따라서 환자군과 대조군 사이에서 특정 end motif의 빈도 차이가 있는지를 비교할 수 있습니다.
이것을 fragment end motif analysis라고 볼 수 있습니다.
End Motif가 Mutation과 다른 점
Mutation analysis는 DNA sequence 자체가 reference genome과 다른지를 찾습니다.
End-motif analysis는 fragment가 어떤 sequence context에서 끝났는지를 분석합니다.
즉, 같은 reference sequence를 가진 DNA라도 cleavage position이 달라지면 서로 다른 fragmentomic information을 제공할 수 있습니다.
이 차이는 중요합니다.
Fragmentomics는 새로운 mutation을 찾는 방법이라기보다 DNA가 어떻게 절단되고 혈액으로 방출되었는지에 남은 물리적 패턴을 분석하는 방법이기 때문입니다.
Nucleosome Footprint로 Tissue Origin을 추정할 수 있는 이유
서로 다른 cell type에서는 동일한 genome을 가지고 있어도 gene expression과 chromatin organization이 다릅니다.
활성화된 gene 주변과 억제된 genomic region에서 nucleosome positioning과 accessibility가 달라질 수 있습니다.
Cell이 cfDNA를 방출할 때 이러한 chromatin organization의 일부 흔적이 fragmentation pattern에 남을 가능성이 있습니다.
Genome-wide cfDNA coverage와 fragment endpoint pattern을 분석하면 원래 DNA가 어떤 chromatin environment에 있었는지 간접적으로 추론할 수 있습니다.
이를 이용해 cfDNA의 tissue-of-origin을 추정하려는 연구가 이루어집니다.
Gene Expression을 DNA Fragment로 추정한다는 것은 무슨 뜻일까?
cfDNA 자체는 RNA expression을 직접 측정하는 물질이 아닙니다.
하지만 transcriptionally active한 region 주변의 nucleosome organization은 inactive region과 다를 수 있습니다.
이 차이가 cfDNA fragmentation과 coverage pattern에 반영될 수 있습니다.
따라서 특정 gene의 transcription start site 주변에서 fragment distribution을 분석해 원래 세포의 gene activity를 간접적으로 추정하는 연구가 가능합니다.
다만 이것은 RNA sequencing처럼 transcript molecule을 직접 측정하는 것이 아닙니다.
Chromatin-associated fragmentation signature에서 gene activity를 간접 추론하는 방식으로 구분해야 합니다.
Windowed Protection Score는 무엇일까?
cfDNA nucleosome analysis에서는 특정 genomic region이 fragment에 의해 얼마나 보호된 형태로 나타나는지를 정량화하는 개념이 사용될 수 있습니다.
대표적인 접근 가운데 하나가 **Windowed Protection Score(WPS)**입니다.
개념적으로 특정 genomic window를 완전히 덮는 fragment와 그 window 내부에서 끝나는 fragment의 분포를 비교합니다.
Nucleosome에 의해 보호된 영역과 linker region에서는 fragment endpoint pattern이 다르게 나타날 수 있습니다.
이를 genome-wide하게 계산하면 nucleosome positioning과 관련된 periodic signal을 추정할 수 있습니다.
WPS는 cfDNA 자체에서 histone을 직접 관찰하는 방법이 아니라 sequencing fragment distribution으로부터 보호 패턴을 계산하는 방법입니다.
Fragmentation Pattern으로 암을 찾는 기본 논리
Cancer cell에서는 chromatin organization과 cell-death process 등이 normal cell과 달라질 수 있습니다.
그 결과 tumor-derived DNA가 혈액으로 방출될 때 fragmentation signature도 달라질 가능성이 있습니다.
따라서 많은 cfDNA molecule에서
Size Distribution
Genome Position
Fragment End
Nucleosome-Related Pattern
을 분석하면 cancer-associated signal을 찾을 수 있습니다.
중요한 점은 개별 fragment 하나를 보고 ‘이것은 암 DNA’라고 판단하는 방식이 아니라는 것입니다.
대부분은 많은 fragment에서 얻은 statistical pattern을 이용합니다.
Mutation이 없어도 Fragmentomics를 사용할 수 있을까?
특정 mutation을 미리 알고 있어야만 fragmentomics를 수행하는 것은 아닙니다.
Mutation-based assay에서는 EGFR, KRAS와 같은 특정 variant를 직접 찾을 수 있습니다.
하지만 모든 환자의 종양이 동일한 mutation을 갖는 것은 아닙니다.
Fragmentomics에서는 특정 mutation 자체보다 genome-wide fragmentation signature를 분석할 수 있습니다.
따라서 사전에 하나의 driver mutation을 지정하지 않고도 cancer-associated pattern을 탐색하는 연구가 가능합니다.
이것이 fragmentomics가 multi-cancer detection 연구에서 관심을 받는 이유 가운데 하나입니다.
그렇다면 Fragmentomics가 Mutation 분석보다 좋은 것일까?
두 방법은 서로 다른 정보를 측정하기 때문에 단순히 우열로 구분하기 어렵습니다.
Mutation analysis는 특정 sequence alteration을 직접 확인할 수 있다는 장점이 있습니다.
Fragmentomics는 개별 mutation보다 광범위한 physical fragmentation pattern을 이용할 수 있습니다.
두 정보를 함께 사용할 수도 있습니다.
예를 들어
Mutation
- Copy Number
- Methylation
- Fragmentation
을 하나의 computational model에 입력해 여러 cfDNA feature를 동시에 분석하는 방식입니다.
따라서 fragmentomics는 기존 liquid biopsy 정보를 대체하기보다 보완하는 방향으로도 활용될 수 있습니다.
Size Selection으로 ctDNA 비율을 높일 수 있을까?
Tumor-derived cfDNA가 특정 짧은 size range에 상대적으로 enrichment되는 sample에서는 size selection을 이용해 tumor fraction을 높이는 전략을 생각할 수 있습니다.
예를 들어 sequencing 전 특정 fragment-size 범위를 선택하면 해당 range에 포함된 ctDNA 비율이 상대적으로 증가할 가능성이 있습니다.
이 경우 low-frequency mutation detection이 개선될 수도 있습니다.
하지만 지나치게 좁은 size selection을 적용하면 원하는 tumor DNA 일부까지 제거할 수 있습니다.
또한 모든 암과 모든 환자에서 동일한 size distribution이 나타나는 것은 아닙니다.
따라서 size selection은 universal ctDNA purification 방법으로 이해해서는 안 됩니다.
Fragmentomics에는 PCR Bias도 영향을 줄 수 있다
Sequencing library를 PCR로 증폭하면 fragment length와 GC composition 등에 따라 amplification efficiency가 달라질 수 있습니다.
특정 fragment가 다른 fragment보다 더 많이 증폭되면 원래 sample의 size distribution이 왜곡될 수 있습니다.
따라서 fragmentation pattern을 정밀하게 분석하려면 library preparation에서 발생하는 bias를 고려해야 합니다.
PCR cycle 수, adapter ligation efficiency와 size-selection 과정도 결과에 영향을 줄 수 있습니다.
Fragmentomics에서는 sequencing 이후의 algorithm뿐 아니라 sequencing 이전의 library preparation도 분석 과정의 일부입니다.
Paired-End Sequencing이 중요한 이유
cfDNA fragment의 길이를 분석하려면 fragment의 양쪽 위치를 아는 것이 유용합니다.
Paired-end sequencing에서는 하나의 DNA fragment 양쪽 끝에서 read를 얻습니다.
두 read를 reference genome에 mapping하면 fragment가 시작한 위치와 끝난 위치를 추정할 수 있습니다.
이를 통해 insert size와 genomic endpoint를 계산할 수 있습니다.
따라서 paired-end sequencing data는 fragment length와 end-position analysis에 중요한 정보를 제공합니다.
Shallow Whole-Genome Sequencing도 활용될 수 있다
Fragmentomics는 반드시 모든 base를 매우 높은 depth로 sequencing해야만 가능한 것은 아닙니다.
분석하려는 feature에 따라 relatively shallow whole-genome sequencing에서 genome-wide fragment distribution을 활용하는 접근이 가능합니다.
특히 수많은 genomic window의 fragmentation pattern을 통계적으로 결합하는 연구에서 사용될 수 있습니다.
다만 sequencing depth가 낮아지면 개별 region에서 얻는 fragment 수가 감소합니다.
따라서 필요한 depth는 분석하려는 feature와 classifier에 따라 달라집니다.
Machine Learning이 자주 사용되는 이유
Fragmentomics에서는 하나의 수치만 측정하는 것이 아닙니다.
수많은 genomic region에서 fragment length와 coverage, endpoint pattern 같은 feature가 만들어질 수 있습니다.
이러한 고차원 데이터를 조합하기 위해 machine-learning model이 사용될 수 있습니다.
예를 들어
Short Fragment Ratio
Regional Fragmentation
End Motif Frequency
Copy-Number Pattern
등을 입력 feature로 사용할 수 있습니다.
Model은 cancer group과 control group에서 반복적으로 나타나는 pattern을 학습합니다.
그러나 machine learning을 사용했다는 사실 자체가 diagnostic reliability를 보장하는 것은 아닙니다.
Overfitting을 특히 주의해야 한다
환자 수보다 분석 feature가 매우 많으면 model이 training cohort의 우연한 특징까지 학습할 수 있습니다.
Training data에서는 높은 성능이 나타나지만 새로운 환자에서는 성능이 떨어질 수 있습니다.
이를 overfitting이라고 합니다.
따라서 fragmentomics classifier를 평가할 때는 independent validation cohort가 중요합니다.
또한 age, sex, smoking, inflammation과 sample collection site 같은 confounding factor가 cancer group과 control group 사이에서 불균형하지 않은지도 확인해야 합니다.
암의 종류까지 찾을 수 있을까?
Fragmentation pattern에는 tissue-of-origin과 관련된 정보가 포함될 가능성이 있기 때문에 cancer detection과 함께 암의 발생 조직을 추정하려는 연구도 진행됩니다.
특정 tissue에서 유래한 cfDNA가 해당 tissue의 chromatin organization 흔적을 일부 유지한다는 논리를 이용합니다.
하지만 cancer signal이 존재한다는 판단과 정확한 anatomical origin을 지정하는 것은 서로 다른 문제입니다.
특히 여러 tissue의 fragmentation pattern이 비슷하거나 tumor fraction이 낮다면 분류가 어려워질 수 있습니다.
따라서 tissue-of-origin prediction은 별도의 검증이 필요한 분석 단계입니다.
초기 암에서는 왜 더 어려울까?
Early-stage cancer에서는 혈액으로 방출되는 tumor-derived DNA의 양이 매우 적을 수 있습니다.
전체 cfDNA 대부분이 normal cell에서 유래한다면 tumor-associated fragmentation pattern은 강한 background 안에 섞입니다.
따라서 sequencing depth를 늘리거나 여러 fragmentomic feature를 조합해야 할 수 있습니다.
하지만 단순히 sequencing 양을 무한히 늘린다고 모든 문제가 해결되는 것은 아닙니다.
Tumor fraction 자체가 극도로 낮다면 biological signal의 한계가 존재하기 때문입니다.
염증도 cfDNA Pattern을 바꿀 수 있을까?
cfDNA는 암세포에서만 나오는 것이 아닙니다.
Immune cell을 포함한 다양한 정상 세포에서도 방출됩니다.
염증이나 조직 손상으로 특정 cell population의 turnover가 증가하면 혈중 cfDNA composition이 변할 수 있습니다.
그 결과 fragmentomic pattern 역시 달라질 가능성이 있습니다.
따라서 cancer-associated classifier를 만들 때 benign disease와 inflammatory condition을 포함한 control group에서 specificity를 평가하는 것이 중요합니다.
건강인과 진행암 환자만 비교한 결과는 실제 screening population을 충분히 대표하지 못할 수 있습니다.
Sample Handling도 Fragment Size에 영향을 줄 수 있다
채혈 후 혈액을 오랫동안 방치하면 blood cell이 손상되면서 genomic DNA가 plasma로 유출될 수 있습니다.
이러한 high-molecular-weight DNA contamination은 원래 circulating cfDNA size profile을 왜곡할 수 있습니다.
따라서 cfDNA 연구에서는 blood collection tube, processing time와 centrifugation condition을 관리해야 합니다.
Freeze-thaw condition도 sample quality에 영향을 줄 수 있습니다.
Fragmentomics에서는 fragment 자체가 biomarker이므로 이러한 pre-analytical variation이 특히 중요합니다.
Fragmentomics와 Methylation은 어떻게 다를까?
DNA methylation 분석은 특정 cytosine의 chemical modification 상태를 조사합니다.
Fragmentomics는 DNA molecule이 어디에서 잘렸고 얼마나 긴지를 분석합니다.
즉,
Methylation → Chemical Modification Information
Fragmentomics → Physical Fragmentation Information
입니다.
두 정보는 서로 독립적이지 않을 수 있습니다.
Chromatin state와 methylation, gene regulation은 biological context에서 서로 연결될 수 있기 때문입니다.
따라서 liquid biopsy에서는 methylation과 fragmentation feature를 동시에 사용하는 multi-omic approach도 연구됩니다.
cfDNA Concentration만 측정하는 것과도 다르다
암 환자에서 total cfDNA concentration이 증가하는 경우가 있을 수 있습니다.
하지만 cfDNA concentration은 암에만 특이적인 지표가 아닙니다.
Inflammation, trauma와 여러 physiological condition에서도 달라질 수 있습니다.
Fragmentomics는 단순히 DNA가 얼마나 많은지를 넘어 DNA가 어떤 형태로 잘려 있는가를 분석합니다.
따라서 같은 cfDNA concentration을 가진 두 sample에서도 fragmentation signature가 다를 수 있습니다.
Fragmentomics의 기본 분석 과정을 정리하면
혈장 cfDNA를 이용한 sequencing 기반 분석은 개념적으로 다음과 같습니다.
Blood Collection
→ Plasma Separation
→ cfDNA Extraction
→ Sequencing Library Preparation
→ Paired-End Sequencing
→ Reference Genome Mapping
→ Fragment Length·Endpoint 계산
→ Genome-Wide Fragment Feature 추출
→ Statistical 또는 Machine-Learning Analysis
→ Cancer-Associated Pattern 평가
PCR 기반 mutation test와 달리 분석 대상이 하나의 sequence position에 국한되지 않을 수 있다는 점이 특징입니다.
기존 액체생검 분석과 비교하면
| 분석 방법 | 주요 정보 | 대표적인 질문 |
|---|---|---|
| Mutation 분석 | 염기서열 변화 | 특정 변이가 존재하는가 |
| Copy-number 분석 | DNA 영역의 증가·감소 | 특정 genomic region이 증폭·소실됐는가 |
| Methylation 분석 | Epigenetic modification | 특정 위치의 methylation 상태가 다른가 |
| Fragmentomics | 길이·말단·절단 위치·분포 | DNA가 어떤 패턴으로 조각났는가 |
| EV-miRNA | Vesicle-associated RNA | EV RNA cargo가 어떻게 달라졌는가 |
각 기술은 서로 다른 biological information을 측정합니다.
Fragmentomics가 분자진단에서 갖는 의미
기존 DNA 진단에서는 어떤 nucleotide가 A에서 G로 변했는지처럼 DNA 내부의 sequence information에 집중해 왔습니다.
Fragmentomics는 질문을 다르게 바꿉니다.
이 DNA가 어떤 모양의 조각으로 혈액에 나타났는가?
Fragment length와 end position에는 DNA가 원래 존재했던 chromatin environment와 nuclease processing의 흔적이 남을 수 있습니다.
따라서 mutation이 없는 fragment도 분석 정보에 기여할 가능성이 있습니다.
이는 혈액 속 수많은 cfDNA molecule을 단순한 유전정보 조각이 아니라 세포가 DNA를 포장하고 분해했던 과정의 물리적 기록으로 보는 접근입니다.
마치며
cfDNA fragmentomics는 혈액 속 DNA의 mutation만 찾는 분석법이 아닙니다.
핵심 분석 대상은
Fragment Length
Fragment End Position
End Motif
Nucleosome-Associated Pattern
Genome-Wide Fragment Distribution
입니다.
분석 과정은
cfDNA Extraction
→ Sequencing
→ Fragment Mapping
→ Physical Feature Extraction
→ Cancer-Associated Pattern Analysis
로 구성할 수 있습니다.
Tumor-derived cfDNA는 전체 cfDNA 안에서 작은 fraction으로 존재할 수 있기 때문에 개별 fragment 하나만으로 종양 기원을 확정하기는 어렵습니다.
대신 수많은 fragment의 길이와 절단 위치에서 나타나는 통계적 특징을 결합해 cancer-associated signal을 탐색합니다.
Fragmentomics의 가장 중요한 특징은 DNA에서 새로운 종류의 분자를 찾는 것이 아닙니다. 기존 sequencing data에서 염기서열만 읽던 관점을 확장해, DNA가 어디에서 끊겼고 얼마나 긴 조각으로 존재하는지까지 biomarker information으로 사용하는 것입니다.
따라서 cfDNA는 mutation을 운반하는 molecule인 동시에 원래 세포의 chromatin organization과 DNA degradation 과정의 일부 흔적을 담고 있는 분석 대상으로 볼 수 있습니다.
※ 본 글은 cfDNA fragmentomics와 암 액체생검 연구의 원리를 설명하기 위한 교육 목적의 콘텐츠입니다. Fragmentomics 기반 연구에서 보고된 분류 성능을 모든 암이나 일반 검진에 적용할 수 있는 확립된 임상 진단 성능으로 해석해서는 안 됩니다.


댓글 0
첫 댓글을 남겨보세요.